EPATOLOGIA
PFIC — Novembre 2025

PREVISIONE DELLA RISPOSTA AL TRATTAMENTO CON ODEVIXIBAT E CONFRONTO TRA TIPI CLASSICI E FORME PIÙ RARE DI PFIC NEI BAMBINI
Nel precedente studio gli autori hanno riportato l'efficacia del trattamento con odevixibat (OT) in una coorte reale di bambini affetti da colestasi intraepatica familiare progressiva (PFIC). In questo studio, condotto dal dott. Di Giorgio si punta a confrontare la risposta al trattamento nei bambini affetti dai tipi classici di PFIC rispetto alle forme rare e a identificare il miglior valore soglia di riduzione della sBA che predice la risposta all'OT a 6 mesi.
Sono stati esaminati i dati relativi ai bambini affetti da PFIC arruolati in modo prospettico e trattati con odevixibat per 6 mesi. Si sono divisi i pazienti in 2 gruppi (tipi classici vs forme più rare) e sono stati confrontati. È stata eseguita un'analisi ROC per calcolare il miglior valore soglia di riduzione della sBA associato a miglioramenti nella scala del prurito di -1 punto a 6 mesi (definiti come prurito responder). Sono stati arruolati 24 pazienti [età mediana 6,6 anni (3,7-12,1), M/F=11/13]; tutti presentavano livelli elevati di sBA [valore mediano di 317 µmol/ (82-369)] e 22/24 (92%) presentavano prurito. 16 pazienti (67%) presentavano tipi classici di PFIC [deficit di FIC-1 (PFIC-1)=2; deficit di BSEP (PFIC-2)=11; deficit di MDR3 (PFIC-3)=3; 8 pazienti (33%) presentavano forme più rare [deficit di TJP2 (PFIC-4)=5; deficit di FXR (PFIC-5)=1; MYO5B (PFIC-6)=1; ZFYVE19 (PFIC-9)=1]. Al basale, i valori mediani di età [6,6 anni (4,2-11,6) nei tipi classici vs 6,3 (3,0-9,7) nelle forme più rare], livelli di sBA [317 µmol/L (88-367) vs 290 µmol/L (77-364) nelle forme più rare] e prevalenza di prurito (88% vs 100% nelle forme più rare) erano simili in entrambi i gruppi (p> 0,05).
Dopo 6 mesi di trattamento, il 75% dei pazienti ha risposto al sBA, il 73% ha risposto al prurito; il 30% ha richiesto un aumento della dose. Confrontando i due gruppi, le percentuali di responder sBA erano del 63% nei tipi classici vs 100% nelle forme più rare di PFIC (p=0,06); per i responder al prurito: 59% nei tipi classici vs 100% nelle forme più rare (p=0,05).
Nell'analisi ROC, riduzioni dei livelli di sBA ≥48% rispetto al valore basale al 1° mese e ≥52% al 3° mese erano associate a miglioramenti della scala del prurito (-1 punto) a 6 mesi (rispondenti al prurito) (1° mese: ROC-AUC 0,771; SE=0,75, SP=0,83; 3° mese: ROC-AUC 0,885; SE=0,81, SP=1,00).
In questa coorte la maggior parte dei pazienti ha risposto bene al trattamento con odevixibat; percentuali di risposta più elevate sono state registrate tra i bambini con forme più rare.
Una riduzione dei livelli di sBA di circa il 50% rispetto al valore basale a 1 e 3 mesi è associata a una risposta completa all'OT a 6 mesi. Queste informazioni potrebbero essere utili per pianificare il proseguimento o la sospensione tempestiva del trattamento dopo 6 mesi di odevixibat.
CARATTERIZZAZIONE DI UNA COORTE DI PAZIENTI CON COLESTASI INTRAEPATICA FAMILIARE PROGRESSIVA A INSORGENZA TARDIVA (PFIC) PROVENIENTI DA DUE SISTEMI SANITARI STATUNITENSI IDENTIFICATI SFRUTTANDO L'ELABORAZIONE DEL LINGUAGGIO NATURALE (NLP)
La colestasi intraepatica familiare progressiva (PFIC) è una malattia rara caratterizzata da una ridotta secrezione biliare che provoca colestasi. La PFIC viene solitamente diagnosticata nella prima infanzia, ma prove emergenti suggeriscono che alcuni pazienti con varianti della PFIC manifestano la malattia in età più avanzata. Una delle principali difficoltà nella malattia a insorgenza tardiva è che la presentazione varia notevolmente e le caratteristiche di questi pazienti non sono ben comprese. Questo studio mirava a identificare e caratterizzare gli individui con diagnosi di PFIC, di età pari o superiore a 10 anni, dai dati delle cartelle cliniche elettroniche (EHR) di due importanti sistemi sanitari degli Stati Uniti (USA) per ampliare la base di conoscenze relative alla presentazione di questa malattia.
Si tratta di uno studio non interventistico che sfrutta dati anonimizzati relativi al periodo compreso tra il 1° gennaio 2005 e il 15 novembre 2024 provenienti dai sistemi Mayo Clinic e Duke Health. I pazienti sono stati identificati utilizzando dati sia strutturati che non strutturati, dove è stata utilizzata l'elaborazione del linguaggio naturale (NLP) per esaminare i dati non strutturati. I pazienti sono stati inclusi nella coorte se avevano almeno un codice ICD pertinente (ICD-9: 576.8, ICD-10: K76.8), un caso non strutturato di diagnosi o la presenza di mutazioni genetiche riportate in dati strutturati o non strutturati in qualsiasi momento. Tutte le cartelle cliniche dei pazienti identificati sono state sottoposte a revisione manuale per confermare la diagnosi. La coorte è stata limitata a coloro che avevano una prima segnalazione di PFIC all'età di 10 anni o più e descritta utilizzando metodi analitici descrittivi standard.
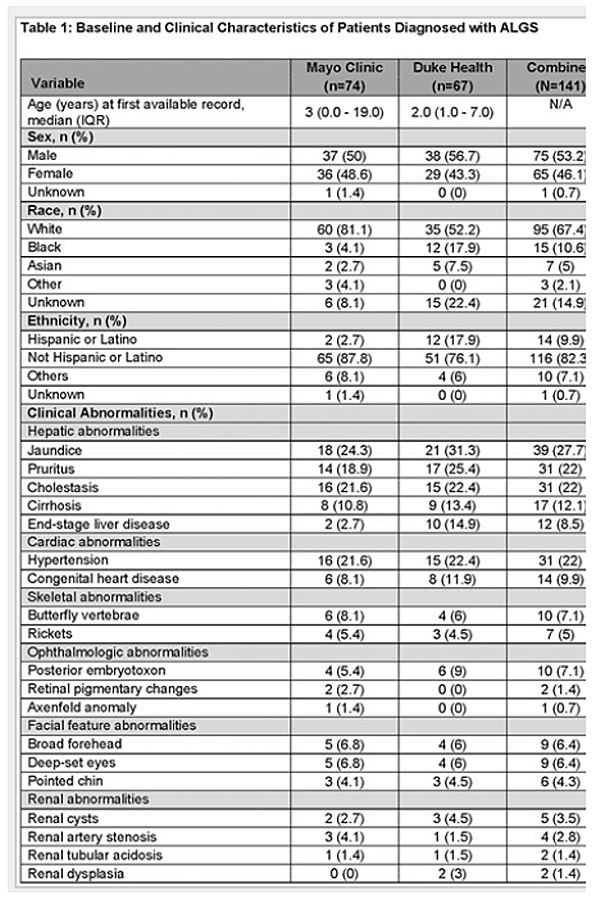
In totale, 43 pazienti (Mayo Clinic=35; Duke Health=8) sono stati confermati come affetti da PFIC a esordio tardivo. Nella coorte combinata, la maggioranza era di sesso femminile (58,1%), di razza bianca (65,1%) e non ispanica/latina (72,1%) (Tabella 1). L'età mediana della prima cartella clinica disponibile con menzione della PFIC nella coorte era di 26 anni nel sottogruppo Mayo e di 20 anni nel sottogruppo Duke. Sebbene vi fosse una certa variabilità nei profili dei pazienti tra i due centri, le caratteristiche cliniche più frequenti documentate nella coorte combinata erano: colestasi (37,2%), prurito (25,6%), cirrosi (18,6%) e ittero (16,3%).
A conoscenza degli autori, questo è il primo studio che sfrutta le cartelle cliniche elettroniche di due grandi istituzioni mediche per identificare e caratterizzare una coorte di pazienti con PFIC a insorgenza tardiva. Questi dati saranno preziosi per approfondire la comprensione dei pazienti con diagnosi di PFIC e potrebbero aiutare a diagnosticare più rapidamente i pazienti non ancora diagnosticati.
EFFICACIA E RISULTATI CLINICI CON ODEVIXIBAT IN PAZIENTI CON DEFICIENZA DI MDR3: RISULTATI DELL’EXTENSION OPEN LABEL STUDY PEDFIC 2 DI FASE III, ESTENSIONE IN APERTURA.
I dati a lungo termine dimostrano miglioramenti nel prurito, riduzioni degli acidi biliari sierici (sBA) e sicurezza gestibile con odevixibat (ODX) in tutti i tipi di colestasi intraepatica familiare progressiva negli studi di estensione in aperto di fase III PEDFIC 1 e PEDFIC 2. La carenza della proteina di resistenza multipla ai farmaci 3 (MDR3), causata dalle varianti ABCB4, porta a colangite cronica e colestasi secondaria. Qui si analizzano l'efficacia, i parametri epatici e gli eventi clinici per i pazienti con carenza di MDR3 trattati con odevixibat nello studio PEDFIC 2. I pazienti con deficit di MDR3 trattati con ODX (120 µg/kg/giorno) sono stati inclusi nell'analisi post-hoc (data di chiusura: 15 febbraio 2024). Il tipo e l'effetto delle varianti patologiche sono stati determinati dai database ClinVar e gnomAD. Le risposte rispetto al basale (BL) sono state definite alla settimana 24 come una riduzione ≥70% della sBA a digiuno o sBA ≤70 μmol/L, oppure una risposta al prurito con una riduzione ≥1 punto nel punteggio di grattamento riportato dall'osservatore (scala 0-4).
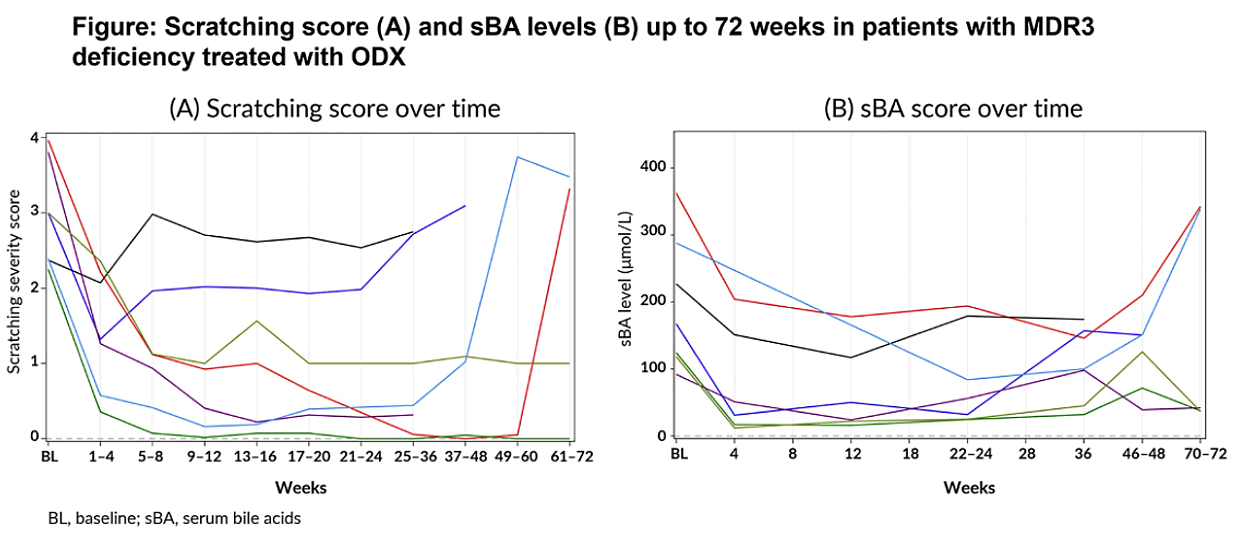
Sono stati arruolati 7 pazienti con deficit di MDR3, età media (SD) 7,61 (4,59) anni. 6 pazienti presentavano varianti omozigoti: missenso (n=2); nonsense (n=1); varianti introniche che si prevede possano interrompere lo splicing (n=3). 1 paziente presentava una variante missenso eterozigote e una variante di splicing. Al basale: 5 pazienti erano in terapia con acido ursodesossicolico (UDCA) e 1 con rifampicina, 3 pazienti presentavano cirrosi; tutti i pazienti presentavano test epatici anomali. Il livello medio (SD) di sBA era 197,14 (99,90) μmol/L; la conta piastrinica era 188 (97) x 109/L (3 pazienti avevano <150 x 109/L, indicando cirrosi); la bilirubina era pari a 27,51 (11,37) μmol/L; la gamma-glutamil transferasi (GGT) era pari a 215,57 (129,58) U/L. La durata media (SD) dell'ODX era pari a 110,94 (51,81) settimane. L'inizio della terapia con ODX ha rapidamente ridotto i livelli di sBA e migliorato il prurito nella maggior parte dei pazienti (Figura). Alla settimana 24, 3 pazienti hanno ottenuto una risposta sBA, 4 una risposta al prurito e 2 hanno avuto una doppia risposta. Il trattamento con ODX non sembra aver influito sulle transaminasi, sulla GGT o sulla bilirubina. 5 pazienti hanno interrotto l'ODX nel corso del tempo, 3 a causa di eventi avversi (EA) non correlati all'ODX e 2 a causa di un trapianto di fegato (LT). 1 paziente con un EA non correlato all'ODX è stato successivamente sottoposto a LT per un EA di progressione della malattia; tutti e 3 i pazienti con LT presentavano trombocitopenia BL indicativa di ipertensione portale e cirrosi.
Questi dati suggeriscono che l'ODX, in aggiunta all'UDCA, può avere benefici clinici, fornendo sollievo sintomatico nei pazienti con deficit di MDR3; sono necessarie ulteriori indagini.
IL RUOLO DEI TEST GENETICI COLESTATICI NELLA VALUTAZIONE DEI PAZIENTI CON COLESTASI INSPIEGABILE
I disturbi colestatici genetici (GCD) sono considerati una forma rara di malattia epatica colestatica. Questi disturbi sono dovuti a una secrezione difettosa di sali biliari e/o fosfolipidi nella bile, all'accumulo intraepatico di acidi biliari tossici, a lesioni epatiche, fibrosi progressiva, cirrosi e insufficienza epatica. Le forme più note di GCD includono la colestasi intraepatica familiare progressiva (PFIC) e la sindrome di Alagille. Questi disturbi si manifestano tipicamente nell'infanzia e nella prima infanzia e comportano la necessità di un trapianto di fegato in giovane età. Più recentemente, sono state riconosciute forme più lievi di GCD negli adulti. Ciò è stato facilitato dallo sviluppo di pannelli genetici per la GCD che sono ora disponibili per uso clinico. Molti adulti presentano colestasi di eziologia indefinita nonostante una valutazione approfondita che tipicamente include sierologia, MRI/MRCP e biopsia epatica. Gli autori (Mitchell Shiffman et al.) hanno ipotizzato che la maggior parte di questi pazienti abbia un GCD.
Un totale di 42 pazienti con colestasi di eziologia indefinita sono stati sottoposti a test genetici. I criteri per i test genetici includevano un aumento dell'ALP che non poteva essere spiegato dai test sierologici, dalla RM/MRCP e/o dall'istologia epatica; e un aumento degli acidi biliari sierici o prurito inspiegabile. Sono stati esclusi i pazienti con eziologia definita della colestasi, tra cui PBC, PSC, sarcoidosi, amiloidosi, coledocolitiasi.
L'età media della coorte era di 56 anni (16-81), il 26% era di sesso maschile, il 50% era di razza caucasica, il 36% era afroamericano e il 12% era ispanico. L'ALP media era 281 (61-1839), la GGT 278 (17-1248), l'AST 54 (14-275), l'ALT 66 (10-488), la TBILI 1,2 (0,2-24,0). Il valore medio di LS misurato con Fibroscan era 7,2 kPa (3,2-17,3). 28/42 pazienti sono stati sottoposti a biopsia epatica. Il riscontro istologico più comune era una lieve infiammazione portale non specifica senza fibrosi. Il 17% dei pazienti presentava cirrosi. Il 26% presentava prurito. Nel 73% dei pazienti sono state identificate mutazioni in vari geni associati alla colestasi. Nei 42 pazienti sono stati colpiti in totale 24 geni. 6 pazienti presentavano 1 gene colpito, 7 pazienti presentavano 2 geni colpiti, 13 pazienti presentavano 3 o più geni colpiti. I geni più comunemente colpiti erano: UGT1A1, CFTR, AKRIC4, ADAR. Mutazioni in ABCB4, un gene associato alla PFIC-3, e MYO5B, un gene associato alla PFIC-6, sono state identificate rispettivamente in 3 e 1 pazienti. Dei 7 pazienti con cirrosi, il 75% presentava una mutazione in almeno un gene colestatico. Non è stata riscontrata alcuna relazione tra i geni colpiti e il livello sierico di ALP, GGT, la presenza di prurito o la cirrosi.
Le mutazioni nei geni associati alla colestasi sono comuni negli adulti con colestasi di eziologia indefinita. La maggior parte dei pazienti con GCD presenta geni colpiti che attualmente non sono noti per essere associati alla PFIC o alla sindrome di Alegille. Sebbene la storia naturale della GCD negli adulti rimanga indefinita e la maggior parte di questi pazienti sembri presentare risultati istologici lievi, il 17% dei pazienti presentava cirrosi. Il test per i GCD sembra essere utile negli adulti con colestasi di eziologia indefinita.